- 2026年のクロスボーダーマーケティングトレンドは、どの顧客獲得チャネルに影響するのか?06/09/2026詳細を見る
- AIサイト構築業界分析で見極めるべき同質化リスク30/08/2026詳細を見る
- AIマーケティングトレンド2026は広告予算配分をどのように変えるのか28/08/2026詳細を見る
- EV SSL認証市場は縮小しているのか、それとも高度化しているのか?企業の証明書導入をどう判断すべきか11/08/2026詳細を見る
- amp seo 2020の従来の手法がなぜ効果を失ったのか、現在の最適化における重点項目の変化02/08/2026詳細を見る
- 業界情報コラムで自然検索流入を獲得しやすいテーマの選び方29/07/2026詳細を見る
FDA新規制の施行:中国の医療機器自社サイトに8月からAI多言語声明を追加
2026年8月1日より、米国市場向けの中国医療機器輸出企業の独立型ウェブサイトに、すでに施行されたコンプライアンス要件が導入されます。製品ページには、AIを活用した多言語コンプライアンス声明モジュールを組み込み、FDA 21 CFR Part 803および最新のMDR通知要件と動的に適合させる必要があります。輸出企業、ウェブサイト運営チーム、米国の販売代理店パートナー、関連するコンプライアンスサービス事業者にとって、今回の変化で注目すべき点は、ページの表示形式だけではありません。オンライン情報開示、コンプライアンス検証、監査記録の保存が、より直接的な規制要件に組み込まれたことにあります。要件を満たさない場合、FDA登録ステータスや販売代理店の参入資格にも影響する可能性があります。
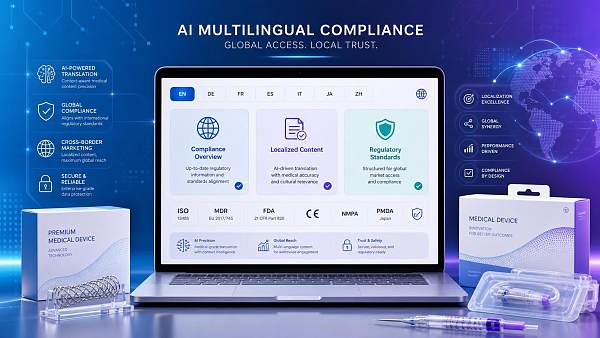
今回の要件で明確になったコンプライアンス対応とは
確認済みの情報によると、米国食品医薬品局(FDA)は2026年8月1日に関連する新規則を正式に施行し、米国市場向けの中国医療機器輸出企業の独立型ウェブサイトすべてに対し、AIを活用した多言語コンプライアンス声明モジュールを製品ページへ必須で組み込むよう求めています。
このモジュールは、少なくともEN、ES、FRの3言語に対応し、声明内容をFDA 21 CFR Part 803および最新のMDR通知要件に動的に適合させる必要があります。
同時に、モジュールにはリアルタイム更新、自動検証、監査ログ保存の機能も求められています。提供された情報によれば、この要件を満たさないウェブサイトは、FDA登録ステータスおよび米国販売代理店の参入資格に影響を受けることになります。
変化がまず波及する業務領域
輸出企業のウェブサイトコンプライアンスは表示段階から審査段階へ
業界の観点から見ると、米国市場を直接対象として販売または問い合わせ獲得を行う中国医療機器輸出企業が、まず影響を受けることになります。今回の要件は一般的なプロモーションの最適化ではなく、対外的な表示に関わる製品ページへ直接適用され、さらにFDA 21 CFR Part 803および最新のMDR通知要件と連動するためです。
つまり、企業が注目すべきなのは、ページに声明を掲載したかどうかだけではありません。声明内容が規則の変更に動的に適合できるか、自動検証機能を備えているか、保存可能な監査ログを形成できるかも重要になります。対外貿易における資料の一貫性、ページ情報の正確性、後から追跡できる記録の維持能力は、より現実的なコンプライアンス確認項目となります。
米国販売代理店パートナーの参入判断ではオンライン開示の状況がより重視される可能性
米国の販売代理店に依存して市場へ参入する企業にとって、概要では、コンプライアンスを満たしていないウェブサイトが米国販売代理店の参入資格に影響すると明確に示されています。分析すると、これにより販売代理店パートナーは、サプライヤーを初期選定する際、企業公式サイトの製品ページが規定要件を満たしているかどうかをより重視するようになる可能性があります。
それに伴い、チャネル連携、サンプルのプロモーション、製品資料の送付、協業交渉などの各段階で、ウェブサイトのコンプライアンス状況を事前確認項目の一つとする必要が生じる可能性があります。ここで重要なのは、製品自体の書類が整っているかどうかだけではなく、オンライン声明の内容が技術文書、アフターサービス情報、コンプライアンス上の表現と一貫しているかどうかです。
コンプライアンス、技術、運用サービスの各領域で連携が必要
今回の規則変更は、輸出企業に対してウェブサイト開発、コンプライアンス支援、コンテンツ保守、監査記録管理を提供するサービス領域にも波及します。新規則ではリアルタイム更新、自動検証、監査ログ保存が明確に求められているため、企業内部の法務・規制対応、IT開発、コンテンツ運用、外部サービス事業者は、同一のページコンプライアンス要件を軸に協調して対応する必要があります。
現状を見る限り、関連業務では、声明モジュールの更新メカニズム、検証ロジック、ログの保存方法が、後続の審査を支えられるかどうかを重点的に確認する必要があります。各工程の情報が連携していなければ、企業がすでにモジュールを導入していても、実行段階でコンプライアンスリスクが露呈する可能性があります。
企業が現在より注視すべき実務上の課題
まず製品ページに必須機能が備わっているかを確認する
現在より注目すべきなのは、企業が米国市場向けの独立型ウェブサイトの製品ページを速やかに確認し、AIを活用した多言語コンプライアンス声明モジュールがすでに設定され、少なくともEN、ES、FRの3言語に対応しているかを確認することです。まだ完了していない場合、ウェブサイトのリニューアル、ページへの組み込み、機能連携の調整が、今後の対米ビジネスの継続性に直接関わります。
声明内容と既存のコンプライアンス資料の整合性を照合する
分析によれば、声明内容をFDA 21 CFR Part 803および最新のMDR通知要件に動的に適合させる必要がある以上、企業はウェブサイト上の声明、製品技術資料、アフターサービス説明、社内コンプライアンス文書の間に表現上の相違がないかを重点的に確認する必要があります。ここでのリスクは、声明の有無だけでなく、声明の更新速度や内容の正確性から生じる可能性もあります。
追跡可能な更新・検証記録を事前に準備する
規則でリアルタイム更新、自動検証、監査ログ保存が明確に求められているため、企業は実務上、誰が更新を担当するのか、いつ更新するのか、何を根拠に更新するのか、更新後に追跡可能な記録を作成できるかに注意する必要があります。入力情報にはより詳細な運用基準が示されていないため、現時点で特定の保存方法を既定の基準とみなすことはできませんが、社内の記録管理体制を構築することには現実的な必要性があります。
登録およびチャネル参入面への波及影響にも同時に注意する
確認済みの事実によれば、コンプライアンスを満たしていないウェブサイトは、FDA登録ステータスおよび米国販売代理店の参入資格に影響します。そのため、登録の維持、チャネル開拓、重点顧客の導入を進めている企業にとって、ウェブサイト側の是正は単独の技術課題とみなすべきではなく、登録維持、顧客審査、納入準備と同時に評価すべき事項となります。
これは実行段階で前倒しされた規則と捉えるのが適切
現状を見ると、この情報は議論段階にとどまる政策の方向性ではなく、すでに施行された実行上の変化として理解するのが適切です。提示された情報では、施行時期、対象、ページ要件、不遵守時の結果がすでに明確に示されており、規制上の注目点が従来の書類提出や登録管理から、企業の対外的なデジタル接点における継続的なコンプライアンス表示へと、さらに前倒しされたことを示しています。
一方で、入力情報にはより詳細な実施細則、確認方法、具体的な適用範囲が示されていません。そのため、業界では今後も、公式発表、認証の運用基準、販売代理店の審査基準、企業による実際の対応状況を継続的に確認する必要があります。現段階では、「要件はすでに施行され、具体的な運用の詳細は引き続き確認が必要」と理解するのがより妥当です。
対外貿易とコンプライアンスの連携に、より直接的な対応を要求
総合的に見ると、今回のFDA新規則が示す核心的なシグナルは、米国市場向けの医療機器輸出企業にとって、公式サイトの製品ページがもはや単なるマーケティングの表示窓口ではなく、コンプライアンスチェーンの一部になったということです。企業への影響は、ページコンテンツの保守、コンプライアンス更新、監査記録の保存、チャネル参入、登録関連の管理など、複数の領域に及びます。
現時点では、この情報をすでに発効したコンプライアンス上の実行要件として理解するのが適切です。ただし、異なる製品カテゴリーやチャネル協業モデルにおける実際の実施強度、市場側の反応については、今後の規則の具体化と業界での実施状況を引き続き確認する必要があります。
本稿の根拠と今後の確認方針
本稿は、ユーザーが提供した情報のタイトル、事象の発生時期、事象の概要に基づいて作成されており、確認済みの事実は提供された情報の範囲に限られます。この種の事象については通常、公式公告、規制当局の発表、貿易主管部門の情報、業界団体の情報、標準化団体の文書、権威あるメディアの報道などと照合し、継続的に検証する必要があります。
入力には具体的な公式情報源へのリンクが含まれていないため、本稿では該当するリンクを追加できません。今後も関連する公式発表と運用基準を継続的に確認する必要があります。特に引き続き注目すべき内容には、政策細則がさらに明確化されるか、認証および登録に関する運用基準が細分化されるか、入札またはチャネル参入に関する書類に同様の変化が生じるか、業界の反応と企業の対応状況から新たな共通認識が形成されるかが含まれます。
関連記事



関連製品
 易营宝SaaSインテリジェントWebサイト構築・マーケティングシステム易营宝SaaSインテリジェントWebサイト構築・マーケティングシステム。AIによるノーコードWebサイト構築により、10分で多言語対応の海外向け独自サイトをスピーディーに構築できます。グローバルサーバーによる高速化とAIインテリジェントSEO最適化により、企業のグローバル市場との効率的な接続を支援します。テクノロジーと操作性を完璧に融合し、海外向けWebサイト構築を極限までシンプルにします。
 AI+SEM広告インテリジェントマーケティングシステムAI+SEM駆動のインテリジェント広告配信、フルチェーンの精密広告マーケティングを実現。システムは自動的に週次/月次レポートを生成、AIがキーワードと配信国を推薦、コア指標をリアルタイム監視しインテリジェント警告、ワンクリックで高コンバージョン配信ソリューションを起動、迅速な顧客獲得とROI向上を支援。
 AI+SEOデュアルエンジンシステム最適化サービス易营宝のAI+SEOデュアルエンジン最適化システムは、AIによるインテリジェントなキーワード発掘、コンテンツ生成、包括的な技術最適化を通じて、海外取引企業が質の高いオーガニックトラフィックを獲得できるよう支援し、検索順位とコンバージョン率を大幅に向上させます。
 AI+SNSソーシャルメディア全知達マーケティングシステム易営宝AI+SNSソーシャルメディア全知達マーケティングシステム-ソーシャルメディア時代における精密なソーシャルキャプチャーを実現。Facebook、LinkedInなど主要プラットフォームへのワンクリック同期コンテンツ対応、AIによる投稿自動最適化で適応性を向上。24時間365日対応のAIカスタマーサポートとユーザープロファイリング分析により、企業のグローバル市場展開を効率的に支援します。
 AI+SEO营销解决方案易营宝AI+SEO营销解决方案,通过AI批量写作、智能生成TDK、精准关键词扩词等功能,全面优化网站SEO效果,提升流量与转化率。助力企业构建高效智能网站新生态。
 AI+SEM広告マーケティングソリューションAI+SEM広告マーケティングソリューションは、AIインテリジェント技術を活用しSEM広告配信を高度に強化します。AIによる週次/月次レポート自動生成でアカウントデータを多角的に可視化し、広告効果とトレンドを包括的に把握。AIがキーワードと配信国を精密に推薦し、高コンバージョン率の広告コピーを自動生成。ワンクリックで効率的な配信プランを開始し、企業の迅速な顧客獲得を支援します。同時にシステムが主要指標をリアルタイム監視し、変動異常を自動検知して即時警告を発信。広告効果の安定性と高収益を保証します。
 ドメインサービス易営宝は専門的なドメインサービスを提供し、インテリジェント検索、ワンストップ登録、ブランド保護及び全周期管理を含め、企業がデジタルブランドイメージを構築するのを支援します。
 イージーマーケットB2CクロスボーダーECモール、独立サイト易営宝B2C跨境商城的独立站は、易営宝信息科技(北京)有限公司が自主開発したスマートなウェブサイト構築とクロスボーダーEコマースの一体化ソリューションです。システムは中小規模および大規模な輸出企業向けに設計されており、「ウェブサイト構築、運営、マーケティング、広告配信、コンバージョン」を一元化し、企業が迅速にクロスボーダーEコマースの独立サイトを構築し、ブランドの海外展開とグローバルな販売成長を実現するのを支援します。
プラットフォームは多言語、多通貨、多チャネルマーケティングをサポートし、組み込みのAI翻訳とSEO最適化システムを備え、東南アジア、欧米、ラテンアメリカ、中東などの主要市場に適応し、中国製造企業が国際Eコマースの展開を効率的に行うのを支援します。 SSL证书易营宝提供专业SSL安全证书服务,包括单域名和泛域名证书,确保网站数据传输加密、身份验证和完整性保护,助力企业建立安全可信的在线业务环境。